


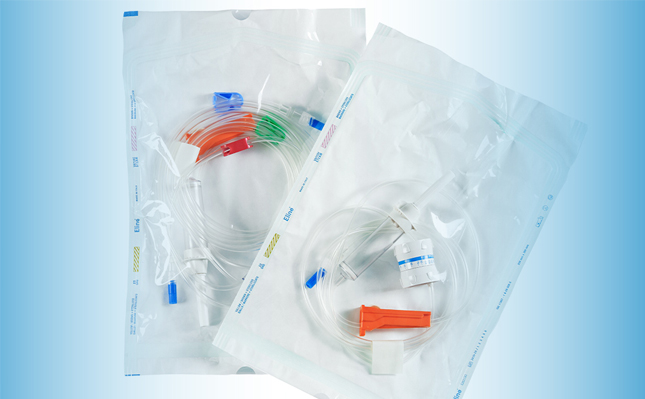
Set di infusione per radiofarmaci: gli elementi da considerare nella configurazione di una linea
C
on il termine radiofarmaci si indica un insieme molto ampio di medicinali: traccianti per l’imaging diagnostico, agenti impiegati in terapia, preparazioni pronte all’uso e altre allestite nella radiofarmacia della struttura. Molti di questi vengono somministrati per via endovenosa, e la linea che collega il radiofarmaco al paziente è uno degli elementi della procedura su cui la struttura sanitaria è chiamata a fare delle scelte.
Queste scelte riguardano aspetti comuni a qualsiasi infusione, come sterilità e controllo del flusso, e aspetti propri della medicina nucleare, come la radioprotezione e la verifica dell’attività somministrata. Riguardano anche un piano regolatorio, perché nella linea si incontrano prodotti disciplinati da norme diverse.
In questo articolo, gli elementi che è utile considerare nella configurazione di una linea di infusione per radiofarmaci. Le indicazioni specifiche dipendono da ciascun medicinale e dalla documentazione dei singoli dispositivi.
UNA CATEGORIA ETEROGENEA
I radiofarmaci si differenziano per finalità, per radionuclide e per modalità di impiego. Queste differenze si riflettono direttamente sui requisiti della linea.
- Finalità. I radiofarmaci diagnostici, utilizzati per esempio nelle indagini PET e SPECT, vengono spesso somministrati come bolo di piccolo volume. I radiofarmaci terapeutici possono invece richiedere un’infusione di durata maggiore, con volumi e sequenze di lavaggio definiti nella documentazione del medicinale.
- Radionuclide. Il tipo di emissione e il tempo di dimezzamento cambiano da un radionuclide all’altro. Influiscono sulla schermatura necessaria, sui tempi disponibili tra preparazione e somministrazione e sulla gestione dei materiali dopo l’uso.
- Origine della preparazione. Alcuni radiofarmaci arrivano pronti all’uso; altri vengono preparati o frazionati in radiofarmacia e consegnati in siringa o in flaconcino. Il contenitore di partenza condiziona il modo in cui la linea si collega al farmaco.
Per questo non esiste una linea adatta a tutti i radiofarmaci. Una configurazione appropriata per un tracciante diagnostico può non esserlo per una terapia, e una linea pensata per un medicinale non è automaticamente idonea per un altro.
IL QUADRO REGOLATORIO
In una linea di infusione per radiofarmaci convivono prodotti che rispondono a norme diverse. Avere chiaro a quale ambito appartiene ciascun elemento aiuta a capire dove cercare le informazioni e chi ne è responsabile.
- I dispositivi della linea, cioè set, prolunghe, valvole, rubinetti e connettori, sono dispositivi medici. Nell’Unione europea rientrano nel Regolamento (UE) 2017/745 (MDR), che chiede al fabbricante di definire la destinazione d’uso di ogni dispositivo e di dimostrarne la conformità per quell’uso.
- Il radiofarmaco è un medicinale. Le indicazioni su preparazione e somministrazione si trovano nel riassunto delle caratteristiche del prodotto (RCP) e nella documentazione del titolare dell’autorizzazione all’immissione in commercio. Per le preparazioni allestite nella struttura si applicano le norme di buona preparazione e le procedure della radiofarmacia.
- La radioprotezione è disciplinata dalla Direttiva 2013/59/Euratom, recepita in Italia con il D.Lgs. 101/2020, e dalle procedure interne definite con le figure responsabili della radioprotezione.
Nessuno di questi ambiti, da solo, descrive l’intera procedura. Il dispositivo non stabilisce come somministrare il farmaco, e la documentazione del farmaco non sempre identifica un set specifico. La configurazione della linea si colloca in questo spazio, ed è qui che le scelte della struttura richiedono una valutazione accurata.
DESTINAZIONE D’USO E CONFIGURAZIONI OFF-LABEL
Il punto di partenza è la destinazione d’uso dichiarata dal fabbricante di ciascun dispositivo. Istruzioni per l’uso, etichetta e marcatura CE si riferiscono all’impiego previsto. Un set progettato per la somministrazione endovenosa generica non è necessariamente valutato per l’uso con radiofarmaci, né per le modalità di somministrazione richieste da un determinato medicinale.
Nella pratica clinica si incontrano linee assemblate combinando set standard, prolunghe, rubinetti e valvole di provenienza diversa, per ottenere una configurazione che nessun dispositivo prevede di per sé. Quando i dispositivi vengono utilizzati al di fuori della destinazione d’uso indicata dal fabbricante, si parla di uso off-label. In questi casi la valutazione dei rischi legati alla configurazione ricade sulla struttura che la adotta.
Quando invece la linea è composta da dispositivi destinati dal fabbricante all’uso previsto, una parte delle verifiche trova riscontro nella documentazione tecnica e nelle istruzioni del fabbricante. Tra i documenti da consultare rientrano:
- istruzioni per l’uso e destinazione d’uso di ogni componente;
- eventuali indicazioni del fabbricante sull’impiego in medicina nucleare o con radiofarmaci;
- compatibilità dichiarate con pompe, iniettori o altri sistemi di somministrazione;
- indicazioni sulla somministrazione contenute nella documentazione del radiofarmaco.
MATERIALI, VOLUME RESIDUO E CONNESSIONI
Compatibilità dei materiali. Tubi, connettori, membrane ed eventuali filtri sono a contatto con il radiofarmaco e possono interagire con la soluzione, per esempio attraverso fenomeni di adsorbimento. Nel caso di un radiofarmaco, un’interazione di questo tipo può incidere sull’attività che raggiunge il paziente. La compatibilità non va presunta per analogia con altri farmaci o radionuclidi: le informazioni di riferimento sono quelle del fabbricante del dispositivo e del titolare del medicinale.
Volume residuo. Ogni linea trattiene una parte di liquido nei tubi e nei raccordi. Con un radiofarmaco, questo volume contiene attività che non viene somministrata se la linea non viene lavata. È utile conoscere il volume residuo di ciascun componente, la sequenza di lavaggio prevista e il modo in cui la struttura misura o stima l’attività residua a fine procedura.
Connessioni. Ogni raccordo aggiunto è un punto in cui possono verificarsi disconnessioni, perdite o collegamenti errati, e aumenta il volume trattenuto. I connettori Luer, disciplinati dalla serie di norme ISO 80369 sui connettori di piccolo diametro, sono pensati per la compatibilità tra dispositivi di fabbricanti diversi; la compatibilità dimensionale, però, non equivale a una valutazione dell’insieme. Quando la linea prevede più rami, per esempio uno per il radiofarmaco e uno per la soluzione di lavaggio, un sistema di identificazione chiaro permette all’operatore di distinguerli durante la procedura.
MODALITÀ DI SOMMINISTRAZIONE
Le modalità di somministrazione dipendono dal radiofarmaco e da quanto riportato nella sua documentazione. A livello generale si possono distinguere:
- iniezione manuale da siringa, spesso schermata, seguita da un lavaggio della linea;
- infusione per gravità, dal flaconcino o da un contenitore intermedio;
- infusione tramite pompa, con set compatibili con il modello utilizzato;
- sistemi automatici di frazionamento e somministrazione, che in genere richiedono set specifici definiti dal fabbricante del sistema.
Ogni modalità pone domande diverse. Per gravità contano la posizione del contenitore, l’ingresso dell’aria e la regolazione del flusso. Con una pompa o un sistema automatico conta la compatibilità dichiarata tra set e apparecchiatura. Con l’iniezione manuale contano la schermatura della siringa, la sequenza delle operazioni e il lavaggio successivo.
Una stessa struttura può impiegare modalità diverse in base al radiofarmaco, al protocollo clinico e alle attrezzature disponibili. Ciascuna richiede una configurazione e una procedura coerenti tra loro.
RADIOPROTEZIONE, STERILITÀ E TRACCIABILITÀ
Radioprotezione. La configurazione della linea influisce sull’esposizione del personale. I principi di tempo, distanza e schermatura si traducono in scelte concrete: come viene schermato il contenitore del radiofarmaco, quante manipolazioni sono necessarie vicino alla sorgente, se il flusso può essere avviato e controllato a distanza. Una disconnessione o una perdita comporta un rischio di contaminazione per l’ambiente e per le persone; la procedura dovrebbe indicare come prevenire questi eventi e come gestirli.
Sterilità. Come in ogni infusione, il percorso del farmaco deve restare sterile. Un minor numero di connessioni da eseguire al momento dell’allestimento riduce le occasioni di contaminazione e di errore.
Tracciabilità. Riguarda sia il medicinale sia i dispositivi. Lotto e codici identificativi dei componenti, inclusa l’identificazione unica del dispositivo (UDI) dove presente, possono essere registrati insieme ai dati della somministrazione, come l’attività misurata prima e quella residua dopo.
Gestione dopo l’uso. Il set utilizzato è materiale contaminato da sostanze radioattive. Il suo smaltimento segue le procedure della struttura per i rifiuti radioattivi, che tengono conto del radionuclide impiegato; le istruzioni del fabbricante sono un riferimento da integrare in queste procedure.
UNA SCELTA DA DOCUMENTARE
La varietà dei radiofarmaci rende difficile indicare una configurazione valida in ogni caso. È possibile invece porsi alcune domande, da ripetere per ciascun radiofarmaco e per ciascuna modalità di somministrazione:
- La destinazione d’uso dei dispositivi copre l’impiego con questo radiofarmaco e con questa modalità di somministrazione?
- La compatibilità tra materiali e medicinale è documentata?
- Il volume residuo e la procedura di lavaggio sono noti e descritti?
- Ogni componente della linea ha una funzione precisa nella procedura?
- La configurazione è stata valutata dal punto di vista della radioprotezione?
- I dati di tracciabilità di medicinale e dispositivi vengono registrati?
- Il personale è formato sulla configurazione e sulla sequenza delle operazioni?
Le risposte coinvolgono competenze diverse: medicina nucleare, fisica medica e radioprotezione, radiofarmacia, personale infermieristico e tecnico, ingegneria clinica e funzione acquisti.
Quando la linea è composta da dispositivi impiegati secondo la destinazione d’uso dichiarata dai fabbricanti, parte di queste verifiche trova supporto nella loro documentazione. Quando invece si ricorre a combinazioni non previste, è la struttura a dover condurre e documentare la valutazione.

